Design verifikation og akkrediteret prøvning af medicinsk udstyr

Akkrediteret prøvning og dokumentation sikrer, at jeres medicinske udstyr lever op til MDR-kravene – og reducerer risikoen for forsinkelser i godkendelsesprocessen.
Design verifikation er den systematiske dokumentation af, at et medicinsk produkt opfylder de specificerede krav til funktion, sikkerhed og ydeevne gennem hele sin forventede levetid. Det er en central del af den tekniske dokumentation under MDR og en forudsætning for CE-mærkning.
Mangelfuld eller ufuldstændig dokumentation er en af de hyppigste årsager til forsinkelser i dialogen med notified bodies (bemyndigede organer) og myndigheder. Teknologisk Instituts Plastlaboratorium hjælper producenter med akkrediteret prøvning, metodevalidering og dokumentation, der holder til myndighedernes gennemgang – første gang.
Hvad kan Teknologisk Institut hjælpe dig med?
Plastlaboratoriet på Teknologisk Institut tilbyder akkrediteret prøvning og rådgivning inden for hele kæden af design verifikation for medicinsk udstyr:
- Luer lock og small-bore connectors: Test for lækage, holdbarhed og modstand mod utilsigtet adskillelse i henhold til ISO 80369-serien
- Sprøjters funktionalitet: Test for glidekraft, break-loose-kraft, lækage og betjeningskræfter i henhold til bl.a. ISO 7886-1 og ISO 11040-serien
- Emballagens peel-open-styrke: Dokumentation af kontrolleret og funktionel åbning i henhold til fx ASTM F88/F88M
- Integritet af sterile barrieresystemer (CCI): Vurdering af emballagens beskyttende funktion i henhold til bl.a. ASTM F1929, ASTM F2096 og USP 671
- Coring og resealability: Ved nålebaserede systemer, septa og hætteglas testes for coring - risikoen for, at indstik udstanser eller frigiver materiale fra septum – og for resealability, dvs. om lukningen fortsat kan genforsegles og bevare sin funktion efter gentagne perforeringer. Prøvningen udføres i henhold til relevante dele af bl.a. ISO 8871-5 og ISO 11608-serien.
- Fragmentidentifikation: Visuel og materialeteknisk undersøgelse af løse partikler fra brug eller mekanisk påvirkning
- Læsbarhed, mærkning og visuel inspektion: Vurdering under kontrollerede lysforhold i henhold til bl.a. ISO 20417, som led i stabilitetsstudier eller undersøgende testforløb.
- Accelereret og realtidsældning: Dokumentation af hyldelevetid med udgangspunkt i bl.a. ASTM F1980 - en central forudsætning for CE-mærkning af sterilt pakket medicinsk udstyr. Accelereret ældning gør det muligt at estimere produktets holdbarhed på kortere tid. Resultaterne kan i mange tilfælde anvendes som grundlag for en tidlig markedsintroduktion, mens realtidsdata indsamles løbende. Realtidsældning supplerer dokumentationen over produktets faktisk deklarerede holdbarhedsperiode og er typisk et krav for endelig godkendelse.
- Transportsimulering: Test af produktets og emballagens modstandsdygtighed under distributionsforhold. Simuleringen dokumenterer, at produktet og emballagen bevarer funktionalitet og integritet efter de påvirkninger, de forventes at møde under distribution og opbevaring. Ved at kombinere accelereret ældning med realtidsdata og transportsimulering opbygger I en samlet dokumentationspakke, der dækker hele produktets livscyklus – fra frigivelse til slutbrug.
- Testprotokoller og faglige begrundelser: Udarbejdelse eller gennemgang af testplaner tilpasset jeres produkt og regulatoriske krav
 Hvorfor er design verifikation afgørende under MDR?
Under MDR (Medical Device Regulation) skal producenter dokumentere, at deres produkt opfylder de generelle krav til sikkerhed og ydeevne – ikke kun ved frigivelse, men gennem hele den deklarerede holdbarhedsperiode. Det omfatter produktets funktion, emballagens integritet og det sterile barrieresystems beskyttende egenskaber efter transport, opbevaring og ældning.
Kommentarer og mangler fra notified bodies i forbindelse med den tekniske dokumentation er en af de mest almindelige årsager til, at godkendelsesprocessen trækker ud. En systematisk og gennemarbejdet design verifikation med akkrediterede prøvningsresultater reducerer denne risiko og giver et stærkere fundament i myndighedsdialogen.
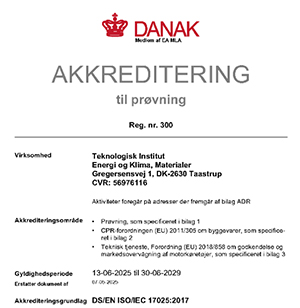
Teknologisk Institut er akkrediteret af DANAK (akkrediteringsnummer 300) i henhold til ISO 17025, hvilket sikrer, at prøvningsresultaterne har den dokumentationsmæssige tyngde, som notified bodies og myndigheder forventer.
Fra testprotokol til akkrediteret rapport
Teknologisk Institut hjælper ikke kun med selve prøvningen, men også med de faglige overvejelser før og efter testforløbet. Det kan omfatte:
- Udarbejdelse eller gennemgang af testprotokoller tilpasset jeres produkt og regulatoriske krav
- Valg af relevante standarder og testmetoder ud fra produktets risikovurdering og tilsigtede formål
- Faglige begrundelser for valg af testparametre og acceptkriterier
- Akkrediterede prøvningsrapporter med sporbar dokumentation, der er egnet til direkte brug i den tekniske dokumentation under MDR
Er den relevante standard eller testmetode ikke nævnt ovenfor? Teknologisk Institut har bred erfaring med at sammensætte skræddersyede prøvnings- og dokumentationsforløb, der matcher jeres specifikke produkt og behov.
Kontakt os om prøvning af medicinsk udstyr
Skal vi se på, hvordan prøvning og dokumentation kan tilrettelægges for netop jeres produkt? Kontakt vores specialist, Lise Dahl Andersen, for en indledende snak om jeres behov og de relevante standarder.